|
Tumorsuppressorgen
|
Tumorsuppressorgene sind Gene, deren Proteinprodukte Zellproliferation, DNA-Reparatur und Apoptose regulieren, um unkontrolliertes Wachstum und Tumorbildung zu verhindern. Der Funktionsverlust eines Tumorsuppressorgens führt zur erhöhten Zellteilung und trägt zur Karzinogenese bei.
Verlust der Tumorsuppressorfunktion
- Nach der Knudson-Hypothese müssen beide Allele eines Tumorsuppressorgens inaktiviert werden, um die Tumorentstehung zu ermöglichen (Two-Hit-Hypothese).
- Germline-Mutationen (erster "Hit") in einem Tumorsuppressorgen (z. B. RB1) erhöhen das Risiko für einen zweiten somatischen "Hit" und führen zu erblichen Tumorsyndromen.
Mechanismen der Tumorsuppressoren
- Zellzykluskontrolle: Regulieren den Übergang zwischen Zellzyklusphasen (z. B. RB1, p53)
- DNA-Reparatur: Erkennen und korrigieren DNA-Schäden (z. B. BRCA1, BRCA2)
- Induktion der Apoptose: Fördern den programmierten Zelltod bei irreparablen Schäden (z. B. p53, PTEN)
- Inhibition von Wachstumsfaktorsignalwegen: Hemmen onkogene Signalwege (z. B. NF1, APC)
Beispiele für Tumorsuppressorgene
- p53 (TP53): Reguliert Zellzyklus und Apoptose, mutiert in über 50 % aller Tumoren
- RB1: Kontrolliert den G1/S-Übergang im Zellzyklus, Verlust führt zu Retinoblastom
- BRCA1/BRCA2: Essenziell für die homologe Rekombination in der DNA-Reparatur, assoziiert mit Brust- und Ovarialkarzinomen
- PTEN: Hemmt den PI3K/AKT-Signalweg, häufig in Prostata- und Endometriumkarzinomen inaktiviert
Klinische Relevanz
- Mutationen in Tumorsuppressorgenen sind häufige Treiber der Tumorentstehung
- Germline-Mutationen können erbliche Tumorsyndrome verursachen (z. B. Li-Fraumeni-Syndrom bei TP53-Mutationen)
- Therapeutische Strategien zielen auf die Reaktivierung oder Umgehung des Funktionsverlustes ab
Synonyms -
Tumorsuppressorgens,Tumorsuppressor
|
|
TMPRSS2
|
TMPRSS2 (Transmembrane Protease, Serine 2) ist ein Gen auf Chromosom 21q22.3, das für eine transmembrane Serinprotease kodiert. Es wird androgenreguliert und ist vor allem in der Prostata exprimiert.
Funktion
TMPRSS2 aktiviert Proteine durch proteolytische Spaltung und beeinflusst physiologische Prozesse. Seine genaue Rolle in der Prostata wird weiter erforscht.
Bedeutung bei Prostatakrebs
- Fusionen zwischen TMPRSS2 und Genen der ETS-Transkriptionsfaktor-Familie, insbesondere mit ERG, sind häufig.
- Die TMPRSS2-ERG-Genfusion führt zur Überexpression von ERG und fördert die Tumorentstehung.
- Diese Fusionen sind in etwa 40–80 % der Prostatakarzinome nachweisbar.
Klinische Relevanz
Die Identifizierung der TMPRSS2-ERG-Fusion dient als diagnostischer Marker und könnte für gezielte Therapien genutzt werden.
Synonyms -
TMPRSS2-Gens,TMPRSS2-Gen
|
|
TMB
|
TMB ( Tumor Mutational Burden) bezeichnet die Anzahl somatischer Mutationen pro Megabase (Mut/Mb) im Tumorgenom. Ein hoher TMB korreliert mit einer erhöhten Tumorantigen-Belastung und kann die Immunogenität des Tumors beeinflussen.
Pathologische Relevanz
- Hoch-TMB (TMB-H): Tumoren mit vielen Mutationen können mehr Neoantigene exprimieren, was sie anfälliger für Immuntherapie macht.
- Niedrig-TMB (TMB-L): Tumoren mit wenigen Mutationen zeigen oft eine geringere Immunantwort.
- Krebserkrankungen mit häufig hohem TMB: Melanom, Lungenkarzinome, Blasenkarzinome, MSI-H-Tumoren.
Diagnostik
- Bestimmung mittels Next-Generation-Sequencing (NGS).
- TMB-Werte variieren je nach Panelgröße und Methode (häufig Cutoff: ≥10 Mut/Mb für TMB-H).
- TMB kann mit PD-L1-Expression oder MSI-Status kombiniert werden.
Therapeutische Relevanz
Synonyms -
tumor mutational burden
|
|
ROS1
|
ROS1 (Proto- Onkogen Tyrosin-Protein-Kinase ROS, Chromosom 6q22) kodiert für eine Rezeptor-Tyrosinkinase aus der Insulin-Rezeptor-Superfamilie. Ursprünglich in Glioblastomen identifiziert, ist ROS1 in verschiedenen Tumorarten durch Genfusionen aktiviert.
Pathologische Relevanz
- ROS1-Genfusionen führen zur Bildung konstitutiv aktiver Kinaseproteine, die unkontrolliertes Zellwachstum fördern.
- Diese Fusionen treten in etwa 1–2% der nicht-kleinzelligen Lungenkarzinome (NSCLC) auf und sind in der Regel bei jüngeren Patienten ohne Raucheranamnese zu finden.
Häufige Tumoren mit ROS1-Fusionen und ihre Fusionspartner
- NSCLC: Häufige Fusionen mit CD74, SLC34A2, EZR und TPM3.
- Gastrointestinale Tumoren: Fusionen mit SLC34A2 in Magen- und Kolonkarzinomen.
- Glioblastome: Fusionen mit FIG (Fused in Glioblastoma).
- Ovarialkarzinome: Fusionen mit FIG.
- Cholangiokarzinome: Verschiedene ROS1-Fusionspartner.
Diagnostik
Therapeutische Relevanz
- Tyrosinkinase-Inhibitoren (TKIs) wie Crizotinib und Entrectinib u.a. sind bei ROS1-positiven Tumoren wirksam.
- Diese zielgerichteten Therapien haben die Behandlung von ROS1-Fusions-positiven NSCLC revolutioniert und die Prognose der Patienten verbessert.
|
|
RET
|
RET ist ein Proto-Onkogen auf Chromosom 10q11.2, das für eine Rezeptor-Tyrosinkinase kodiert. Dieses Protein ist entscheidend für die Entwicklung des Nervensystems und der Nieren. Mutationen im RET-Gen sind mit verschiedenen Krankheiten und Krebsarten assoziiert.
Funktion von RET
- Signaltransduktion: RET dient als Rezeptor für GDNF (glial cell line-derived neurotrophic factor)-Familienliganden, aktiviert intrazelluläre Signalwege wie RAS/RAF/MAPK, PI3K/AKT und PLCγ, die Zellproliferation, Differenzierung und Überleben steuern.
Genetische Veränderungen und ihre pathologische Relevanz
- Loss-of-Function-Mutationen: Führen zu Erkrankungen wie der Hirschsprung-Krankheit, die durch das Fehlen von Nervenzellen im Darm gekennzeichnet ist.
- Gain-of-Function-Mutationen: Aktivierende Mutationen sind mit multipler endokriner Neoplasie Typ 2 (MEN2) und medullärem Schilddrüsenkarzinom assoziiert.
- Genfusionen: RET-Genfusionen wurden in papillären Schilddrüsenkarzinomen und nicht-kleinzelligen Lungenkarzinomen identifiziert.
Diagnostik
- Genetische Tests: Identifizierung von RET-Mutationen oder -Fusionen zur Diagnose und Therapieplanung.
Therapeutische Relevanz
- Tyrosinkinase-Inhibitoren (TKIs): Selektive RET-Inhibitoren wie Selpercatinib und Pralsetinib zeigen Wirksamkeit bei RET-positiven Tumoren.
|
|
PTEN
|
PTEN (Phosphatase and Tensin Homolog) ist ein Tumorsuppressorgen auf Chromosom 10q23.3. Es kodiert ein Enzym, das den PI3K/AKT-Signalweg hemmt und damit Zellwachstum, Zellteilung und Überleben reguliert.
Funktion
PTEN dephosphoryliert Phosphatidylinositol-3,4,5-trisphosphat (PIP3) und verhindert die übermäßige Aktivierung des Zellwachstumssignalwegs. Es spielt zudem eine Rolle in der DNA-Schadensreparatur und der Apoptose.
Bedeutung bei Krebs
- Prostatakrebs: PTEN-Verlust bei bis zu 50% der Fälle.
- Brustkrebs: Erhöhtes Risiko bei Cowden-Syndrom (25–50 %).
- Endometriumkarzinom: Häufige PTEN-Mutationen.
PTEN-Hamartom-Tumor-Syndrom (PHTS)
- Erkrankungen: Cowden-Syndrom, Bannayan-Riley-Ruvalcaba-Syndrom.
- Merkmal: Entwicklung von Hamartomen und erhöhtes Krebsrisiko.
Klinische Relevanz
Die Analyse von PTEN-Mutationen ist entscheidend in der genetischen Beratung, da Mutationen ein hohes Risiko für Brust-, Prostata- und andere Krebserkrankungen darstellen.
Synonyms -
PTEN-Verlust
|
|
POLE
|
POLE kodiert für die katalytische Untereinheit der DNA-Polymerase ε, die eine zentrale Rolle bei der DNA-Replikation und -Reparatur spielt. Das Gen befindet sich auf Chromosom 12q24.3.
Funktion
- DNA-Replikation: POLE ist für die Synthese des Leitstrangs während der DNA-Replikation verantwortlich.
- Proofreading-Aktivität: Besitzt eine 3'→5' Exonuklease-Aktivität zur Fehlerkorrektur, was die Replikationstreue erhöht.
Pathologische Relevanz
- Germline-Mutationen: Führen zum Polymerase-Proofreading-assoziierten Polyposis-Syndrom (PPAP), welches mit einem erhöhten Risiko für kolorektale und endometriale Karzinome verbunden ist.
- Somatische Mutationen: Besonders in der Exonuklease-Domäne führen sie zu ultramutierten Tumoren mit hoher Mutationslast, häufig beobachtet bei endometrialen und kolorektalen Karzinomen.
Diagnostik
- Genetische Tests: Sequenzierung des POLE-Gens zur Identifizierung von Mutationen, insbesondere bei Patienten mit multiplen Adenomen oder frühzeitigem Auftreten von Darmkrebs.
- Mutationsanalyse: Untersuchung auf somatische POLE-Mutationen in Tumorgewebe zur Bestimmung der Mutationslast und potenziellen Therapieansätzen.
Therapeutische Relevanz
- Immuntherapie: Tumoren mit POLE-Mutationen und hoher Mutationslast zeigen oft eine bessere Ansprechrate auf Immun-Checkpoint-Inhibitoren.
- Überwachung: Patienten mit PPAP-Syndrom benötigen intensive Vorsorgeuntersuchungen zur Früherkennung von malignen Veränderungen.
Synonyms -
POLE-mutierter
|
|
PIK3CA
|
PIK3CA (Phosphatidylinositol-4,5-bisphosphat 3-Kinase, katalytische Untereinheit Alpha) kodiert für die p110α-Protein, die katalytische Untereinheit der Klasse I Phosphoinositid-3-Kinasen (PI3K). Diese Kinase phosphoryliert Phosphatidylinositole und spielt eine zentrale Rolle in der Zellproliferation, dem Überleben und der Migration. Mutationen im PIK3CA-Gen sind häufig in verschiedenen soliden Tumoren, einschließlich Brust-, Kolorektal- und Hirntumoren.
Pathologische Relevanz
- Onkogene Mutationen: Häufige Mutationen wie E542K, E545K und H1047R führen zu einer konstitutiven Aktivierung des PI3K/AKT-Signalwegs, was unkontrolliertes Zellwachstum fördert. Diese Mutationen sind in etwa 30% der Brust- und Kolorektalkarzinome nachweisbar.
- Überwuchssyndrome: Somatische Mutationen im PIK3CA-Gen sind mit Überwuchssyndromen wie dem CLOVES-Syndrom und dem Klippel-Trénaunay-Syndrom assoziiert.
Diagnostik
Therapeutische Relevanz
- PI3K-Inhibitoren: Medikamente wie Alpelisib (Piqray) sind für die Behandlung von PIK3CA-mutierten, HR-positiven, HER2-negativen Brustkrebspatientinnen zugelassen.
- Therapieresistenz: PIK3CA-Mutationen können zur Resistenz gegenüber bestimmten zielgerichteten Therapien führen, was die Anpassung der Behandlungsstrategie erfordert.
|
|
PI3K/AKT/mTOR-Signalweg
|
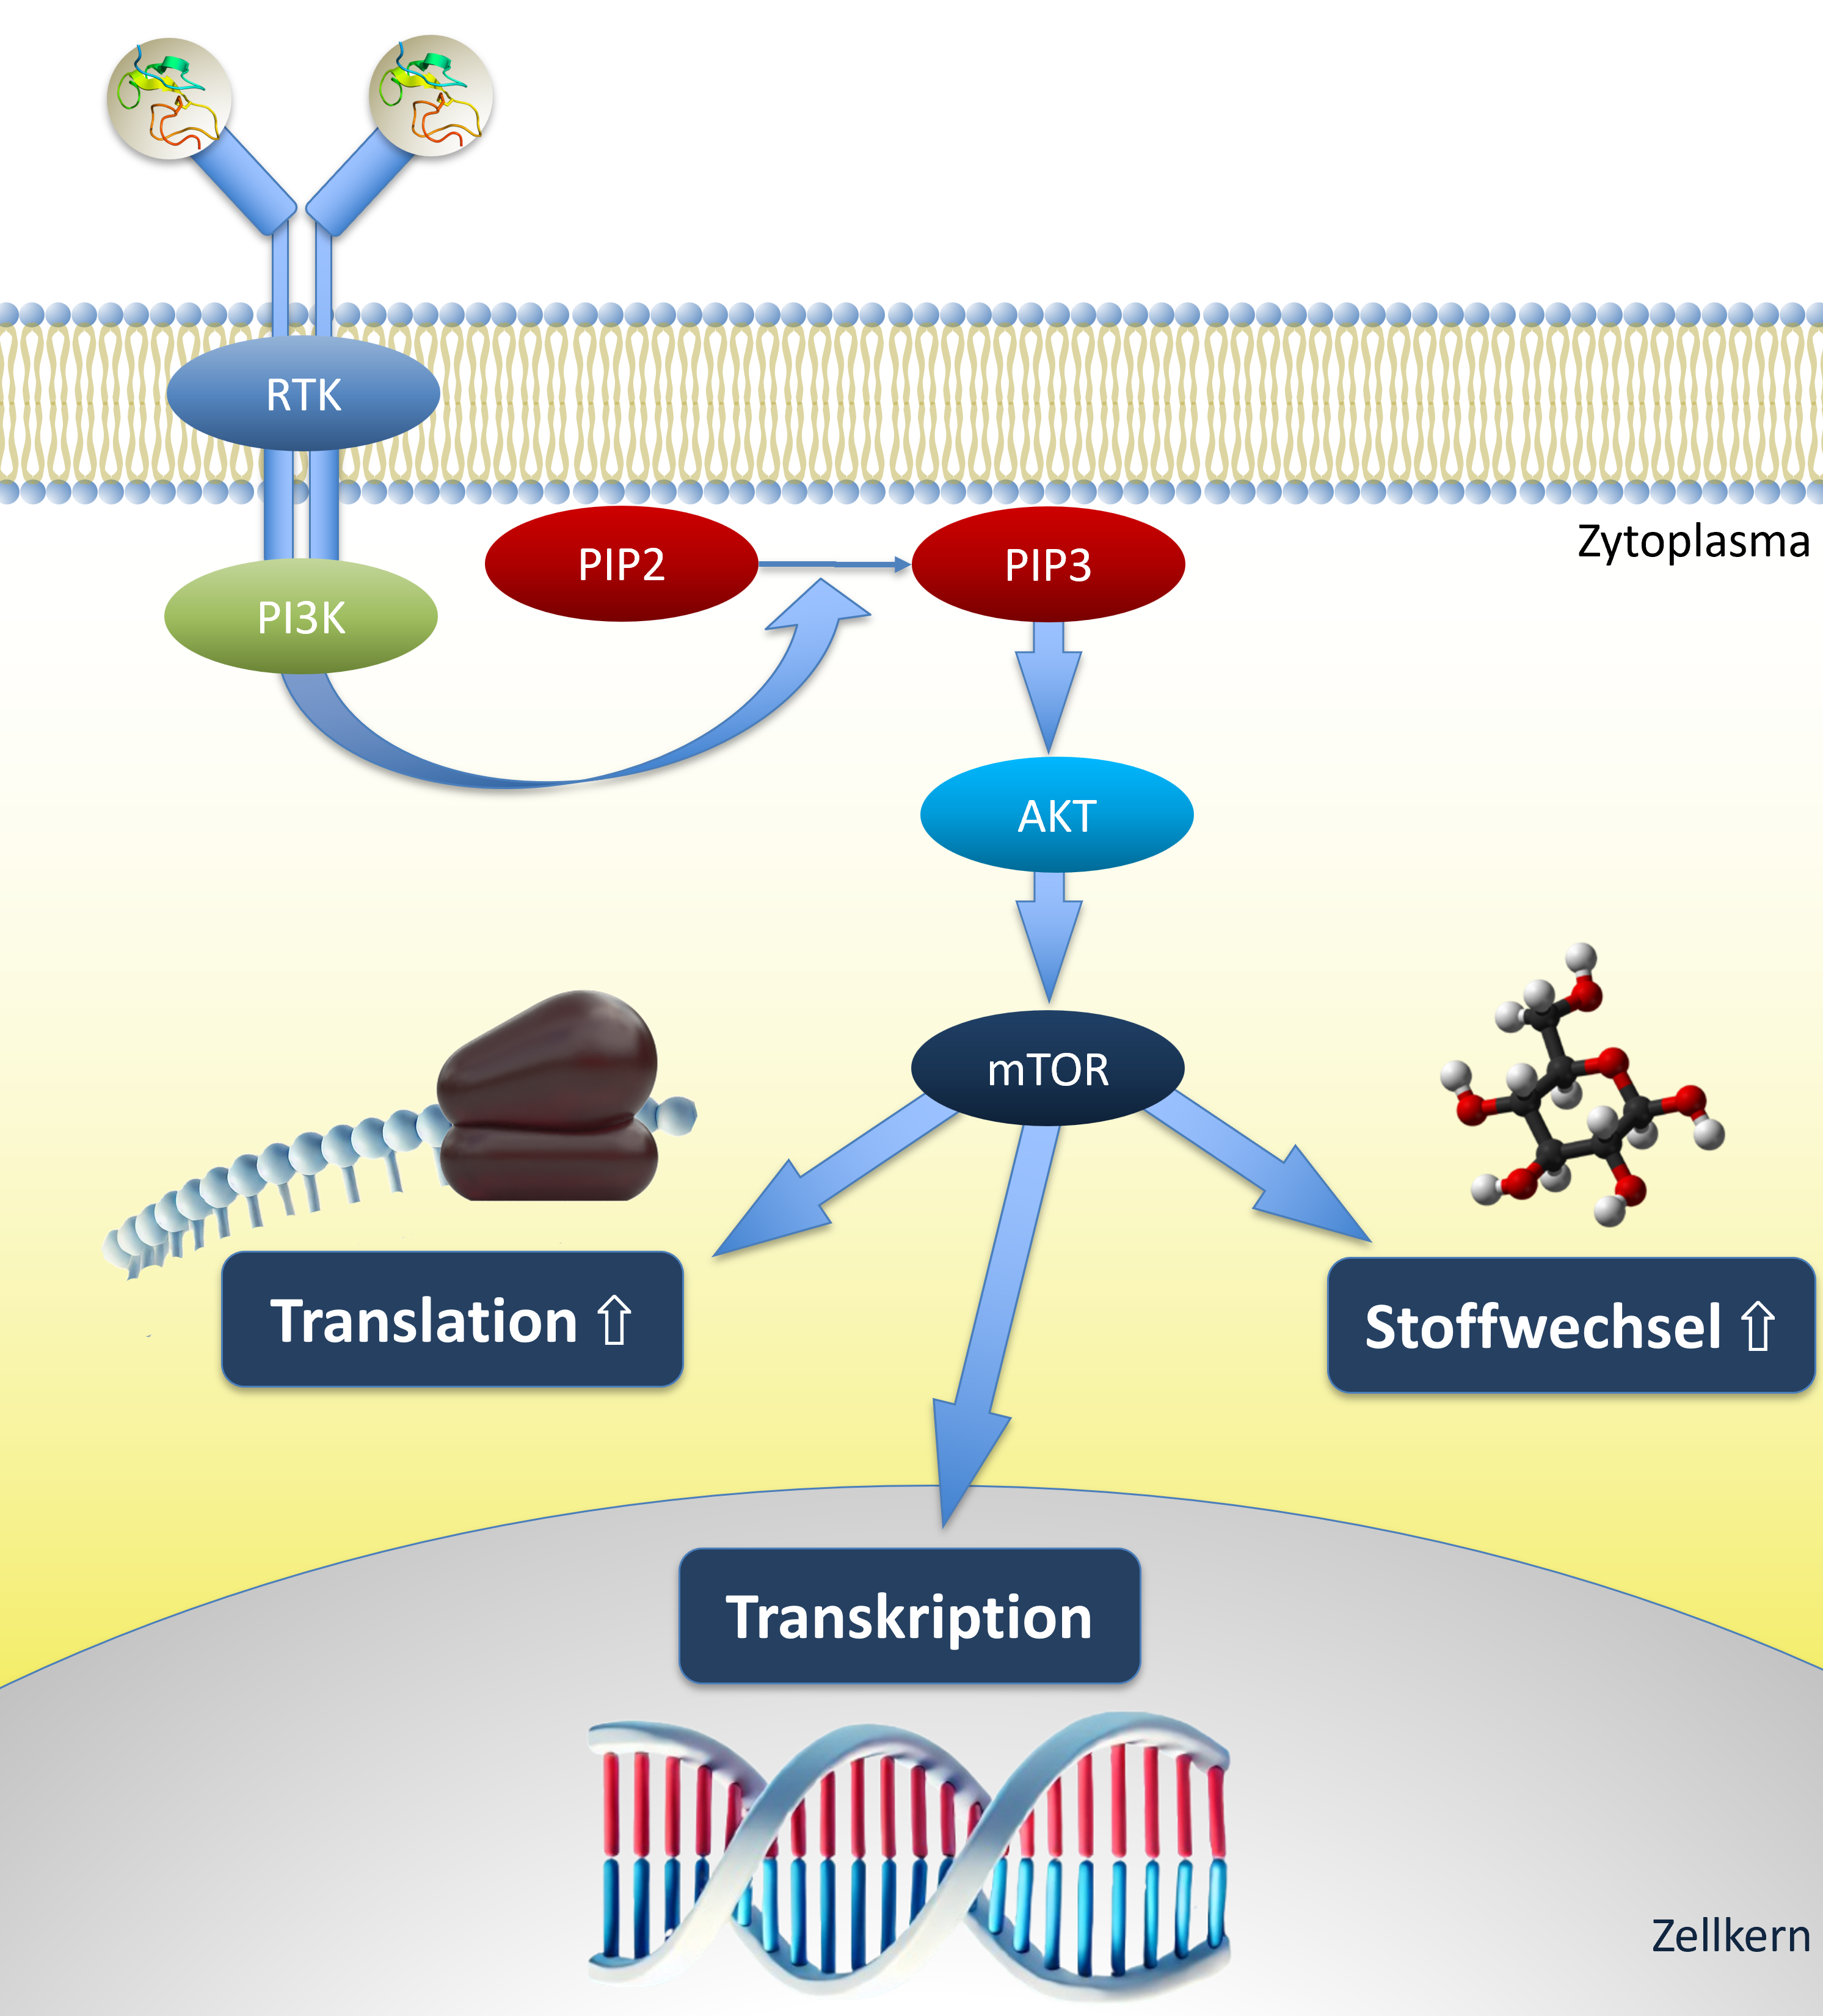
Der PI3K/AKT/mTOR-Signalweg ist ein zentraler intrazellulärer Signalweg, der Zellwachstum, Proliferation, Überleben und Stoffwechsel reguliert. Er wird durch extrazelluläre Signale, wie Wachstumsfaktoren oder Hormone, aktiviert und spielt eine entscheidende Rolle in der Tumorentstehung.
Mechanismus
- PI3K (Phosphoinositid-3-Kinase): Aktiviert durch Rezeptortyrosinkinasen oder G-Protein-gekoppelte Rezeptoren → katalysiert die Umwandlung von PIP2 in PIP3
- AKT (Protein Kinase B): Bindet an PIP3 und wird durch PDK1 und mTORC2 phosphoryliert → reguliert Zellzyklus, Apoptose und Stoffwechsel
- mTOR (mechanistic Target of Rapamycin): Schlüsselmolekül, das Zellwachstum und Proteinsynthese über die Komplexe mTORC1 und mTORC2 steuert
Bedeutung bei Krebs
- Hyperaktivierung durch Mutationen in PIK3CA, PTEN-Verlust oder AKT-Aktivierung
- Führt zu gesteigertem Zellwachstum, Apoptose-Resistenz und erhöhter Angiogenese
- Zentral in vielen soliden Tumoren, darunter Brust-, Prostata- und Lungenkarzinome
Therapeutische Relevanz
- PI3K-Inhibitoren: Alpelisib (bei PIK3CA-mutiertem Brustkrebs)
- AKT-Inhibitoren: Capivasertib, Ipatasertib, Inavolisib (z.T. in klinischer Erprobung)
- mTOR-Inhibitoren: Everolimus, Temsirolimus (bei bestimmten soliden Tumoren und Lymphomen)
|
|
PD-L1
|
PD-L1 (Programmed Death-Ligand 1, CD274-Gen auf Chromosom 9p24.1) ist ein membranständiges Protein, das eine Schlüsselrolle in der Immunregulation spielt. Durch die Bindung an den PD-1-Rezeptor auf T-Zellen hemmt PD-L1 die Immunantwort und ermöglicht Tumorzellen die Immunevasion.
Pathologische Relevanz
- PD-L1-Überexpression: Häufig in Tumoren wie NSCLC, Melanom, Urothelkarzinomen und Magenkarzinomen.
- Immunescape-Mechanismus: Tumorzellen nutzen PD-L1, um zytotoxische T-Zellen zu deaktivieren und der Immunabwehr zu entgehen.
- PD-L1-Expression als Biomarker: Korrelierte Expression mit Ansprechen auf Immun-Checkpoint-Inhibitoren.
Diagnostik
- Immunhistochemie (IHC): Bewertung der PD-L1-Expression mittels verschiedener Scores:
- Tumor Proportion Score (TPS): Anteil der PD-L1-positiven Tumorzellen in %.
- Combined Positive Score (CPS): Verhältnis aus PD-L1-positiven Tumor- und Immunzellen zur Gesamtzahl der Tumorzellen.
- Immune Cell Score (IC-Score): Bewertung der PD-L1-Expression auf Tumor-infiltrierenden Immunzellen, v. a. bei Urothelkarzinomen relevant.
- PD-L1-Expression: Cutoffs variieren je nach Tumorart und Therapie (z. B. TPS ≥1 % für NSCLC, CPS ≥10 für Magenkarzinome, IC-Score für Urothelkarzinome).
Therapeutische Relevanz
- Checkpoint-Inhibitoren: Anti-PD-1/PD-L1-Therapien wie Pembrolizumab, Nivolumab, Atezolizumab.
- Therapieentscheidung: PD-L1-Expression dient als Prädiktor für Immuntherapieansprechen, ist aber nicht immer allein aussagekräftig.
|
|
PD-1
|
PD-1 (Programmed Death-1, syn. CD279, Gen: PDCD1 auf Chromosom 2q37.3) ist ein immunregulatorischer Rezeptor aus der CD28-Familie. Er wird auf aktivierten T- Zellen, B- Zellen und anderen Immunzellen exprimiert und dient als negativer Regulator der Immunantwort. Seine Hauptfunktion ist die Verhinderung von überschießenden Immunreaktionen und Autoimmunität.
Pathologische Relevanz
Diagnostik
- PD-1-Expression: Immunhistochemischer Nachweis auf tumorinfiltrierenden Lymphozyten.
- PD-L1-Expression: Bestimmung auf Tumorzellen zur Prädiktion der Wirksamkeit von Immun-Checkpoint-Inhibitoren.
Therapeutische Relevanz
- Checkpoint-Inhibitoren: Anti-PD-1-Antikörper wie Pembrolizumab, Nivolumab und Cemiplimab hemmen PD-1 und verstärken die T-Zell-Aktivität.
- Indikationen: Behandlung von NSCLC, Melanom, Nierenzellkarzinom, Hodgkin-Lymphom und anderen Tumoren.
- Resistenzmechanismen: Tumore können alternative Immunevasionsstrategien nutzen, z. B. durch TGF-β-vermittelte Immunmodulation.
Synonyms -
PD-1-Rezeptor,PD-1-Protein
|
|
NTRK
|
NTRK (Neurotrophe Tyrosin-Rezeptor-Kinasen) sind kodiert durch die Gene NTRK1 (Chromosom 1q21-q22; syn. TRKA), NTRK2 (Chromosom 9q21.33; syn. TRKB) und NTRK3 (Chromosom 15q25; syn. TRKC) und spielen eine entscheidende Rolle in der neuronalen Entwicklung, Zellproliferation und Differenzierung. In der Pathologie sind NTRK-Fusionen als onkogene Treiber in verschiedenen Tumoren von Bedeutung.
Pathologische Relevanz
- NTRK-Genfusionen führen zur Bildung von konstitutiv aktiven Fusionsproteinen, die das Zellwachstum unkontrolliert fördern
- Nachweis in einer Vielzahl solider Tumoren, insbesondere in seltenen pädiatrischen und adulten Karzinomen
Häufige Tumoren mit NTRK-Fusionen und ihre Fusionspartner
- Pädiatrische Tumoren:
- Infantiles Fibrosarkom: ETV6-NTRK3
- Kongenitales mesoblastisches Nephrom: ETV6-NTRK3
- Hochgradige Gliome: NTRK2- und NTRK3-Fusionen mit verschiedenen Partnern
- Schilddrüsenkarzinome:
- Papilläres Karzinom: ETV6-NTRK3, TPM3-NTRK1
- Speicheldrüsentumoren:
- Weichteilsarkome:
- Inflammatorische myofibroblastische Tumoren: ETV6-NTRK3, RBPMS-NTRK3
- Seltene Adenokarzinome:
Diagnostik
Therapeutische Relevanz
- TRK-Inhibitoren: Larotrectinib und Entrectinib bei NTRK-Fusions-positiven Tumoren
- Zugelassen für tumoragnostische Therapie, unabhängig vom Ursprungsorgan
Synonyms -
NTRK-Fusionen
|
|
MLH1
|
Gen: Tumorsuppressorgen auf Chromosom 3p22.2.
Funktion: Kodiert für ein essentielles Protein der DNA-Mismatch-Reparatur (MMR), das DNA-Replikationsfehler korrigiert und somit die genomische Stabilität erhält.
Lokalisation: Vorwiegend im Zellkern, wo es mit anderen MMR-Proteinen interagiert.
Erkrankungen
Molekulare Merkmale
- Promotor-Methylierung: Hypermethylierung des MLH1-Promotors führt zur Transkriptionsrepression und reduziertem Proteinspiegel, was die MMR-Funktion beeinträchtigt.
- Interaktion mit PMS2: MLH1 bildet mit PMS2 das MutLα-Heterodimer, das für die MMR-Aktivität unerlässlich ist; Verlust von MLH1 destabilisiert PMS2 und führt zu dessen Abbau.
Kurz: MLH1 ist ein zentrales MMR-Protein, dessen Mutationen oder epigenetische Inaktivierungen häufig zur Krebsentstehung beitragen.
|
|
MET-Exon-14-Skipping
|
MET-Exon-14-Skipping ist eine genetische Veränderung im MET-Gen (7q31.2), die zum Verlust der Splice-Stelle von Exon 14 führt. Dies führt zur Deletion einer wichtigen regulatorischen Domäne im c-Met-Rezeptor, wodurch dessen Abbau verhindert wird. Die Folge ist eine konstitutive Aktivierung des MET-Signalwegs, der unkontrolliertes Zellwachstum fördert.
Pathologische Relevanz
- Tritt bei etwa 3–4 % der nicht-kleinzelligen Lungenkarzinome (NSCLC) auf.
- Vermehrt nachweisbar bei älteren Patienten und oft ohne Raucheranamnese.
- Erhöhte MET-Signalaktivität fördert Proliferation, Migration und Invasion von Tumorzellen.
Diagnostik
Therapeutische Relevanz
- Tyrosinkinase-Inhibitoren (TKIs): Capmatinib und Tepotinib sind spezifisch für MET-Exon-14-alterierte NSCLC.
- Patienten mit MET-Exon-14-Skipping-Mutationen sprechen häufig schlechter auf konventionelle Chemotherapie oder Immuntherapie an.
|
|
MET
|
MET (Mesenchymal- Epithelial Transition) ist ein Proto- Onkogen, das für die Tyrosinkinase c- Met kodiert, einen Rezeptor für den Hepatozyten-Wachstumsfaktor (HGF). c- Met spielt eine zentrale Rolle in der Zellproliferation, -migration und - differenzierung sowie in der Angiogenese.
Pathologische Relevanz in der Lunge
- MET-Exon-14-Skipping-Mutationen: Diese Mutationen führen zu einer Stabilisierung des c-Met-Rezeptors und fördern unkontrolliertes Zellwachstum. Sie treten bei etwa 3–4% der nicht-kleinzelligen Lungenkarzinome (NSCLC) auf.
- MET-Amplifikationen: Eine Überexpression von MET kann zur Tumorprogression und Resistenz gegenüber EGFR-Inhibitoren beitragen.
Diagnostik
Therapeutische Relevanz
- Tyrosinkinase-Inhibitoren (TKIs) wie Capmatinib und Tepotinib sind bei MET-alterierten NSCLC-Patienten wirksam.
|

 Patienteninformation
 Anmerkung zu Gesundheitsthemen

